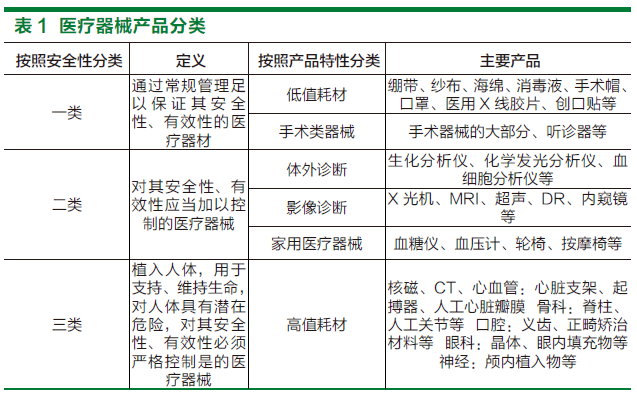
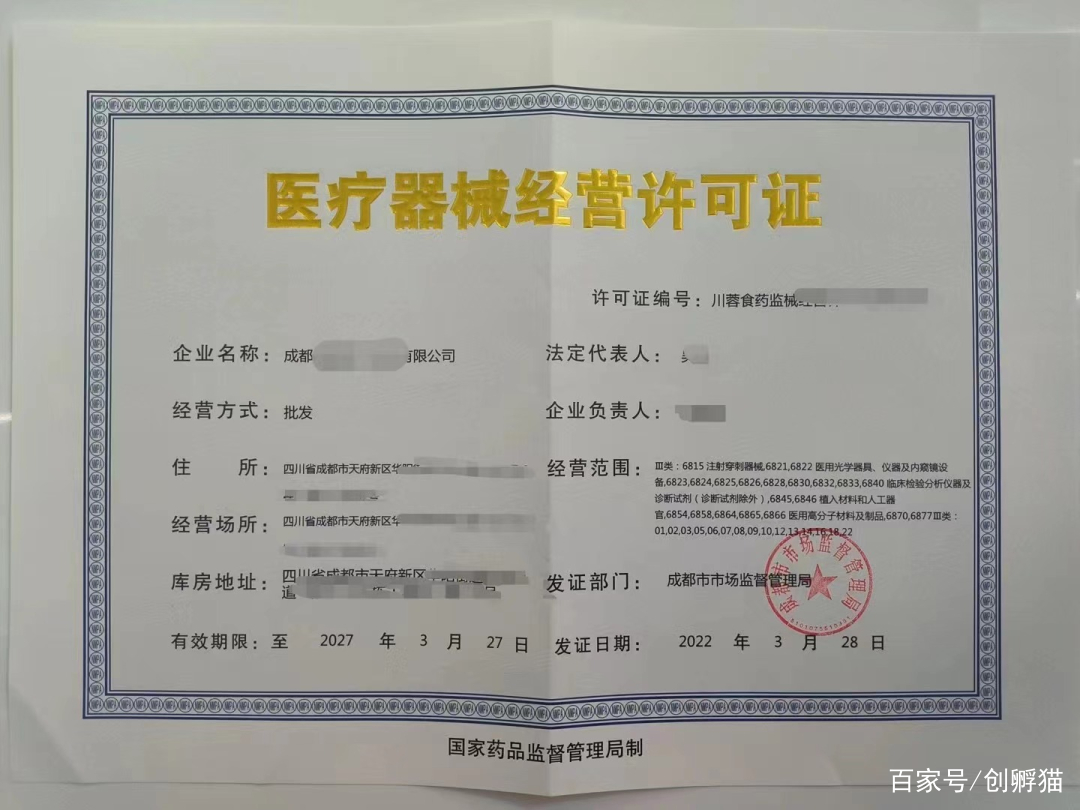
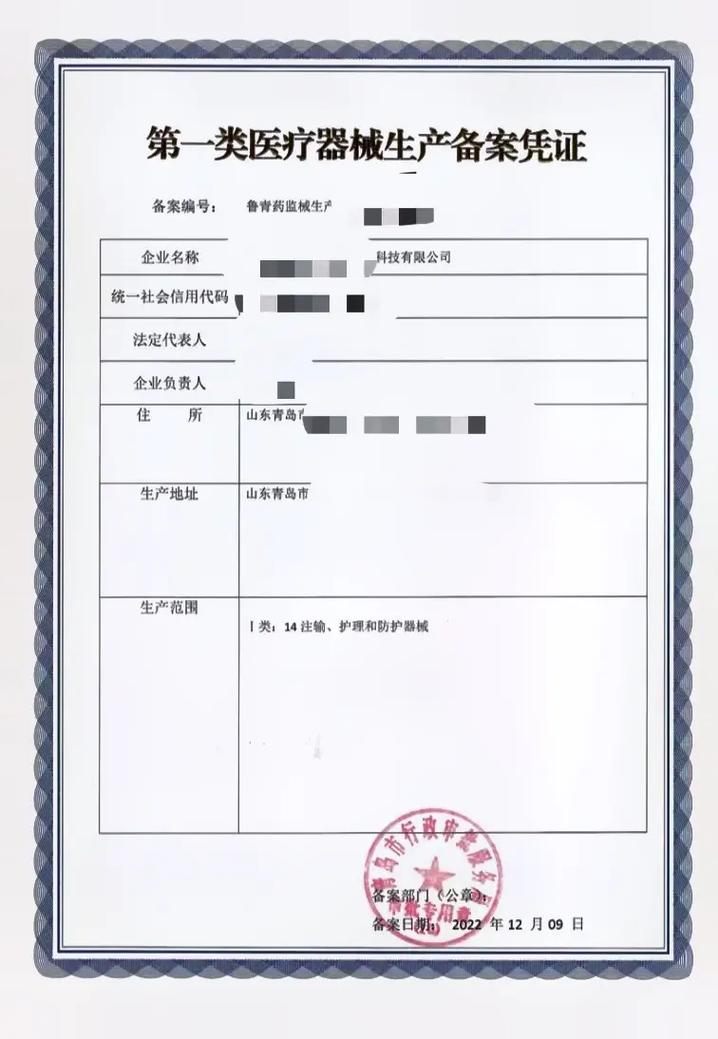
第一類醫療器械是風險程度最低的醫療器械類別,其管理方式為備案管理,而非許可管理。根據《醫療器械監督管理條例》及《醫療器械生產監督管理辦法》,申請第一類醫療器械生產備案和產品備案的具體要求如下。\n\n一、第一類醫療器械生產備案證(生產備案)辦理要求\n\n1. 備案主體與條件\n - 生產企業須為依法在工商行政管理部門登記注冊的營利法人或非法人企業,且營業執照經營范圍應包含醫療器械生產。\n - 有與生產的醫療器械相適應的生產場地、環境條件、生產設備以及專業技術人員。\n - 有對生產的醫療器械進行質量檢驗的機構或者專職檢驗人員以及檢驗設備。\n - 有保證醫療器械質量的管理制度。\n - 有與生產的醫療器械相適應的售后服務能力。\n - 產品符合已備案的產品技術要求。\n\n2. 備案部門\n - 第一類醫療器械生產備案應向生產企業所在地設區的市級市場監督管理部門(或行政審批部門)辦理。\n - 部分地區委托縣級部門辦理,具體以當地公告為準。\n\n3. 備案材料清單\n - 第一類醫療器械生產備案表。\n - 營業執照復印件(所生產產品屬于第一類醫療器械的證明文件不必單獨提交,由市場監管部門內部核查)。\n - 法定代表人(企業負責人)身份證明復印件。\n - 生產場地證明文件(如房產證或租賃合同)及平面圖。\n - 生產設備目錄清單。\n - 主要專業技術人員一覽表(附學歷、職稱或資格證明)。\n - 質量管理體系文件目錄及關鍵程序文件。\n - 產品檢驗報告(可為企業自檢報告或委托檢驗報告,檢驗項目需覆蓋產品技術要求)。\n - 產品技術要求及產品說明書樣稿。\n - 授權委托書(如委托他人辦理)。\n\n4. 辦理流程與時限\n - 申請:向市級市場監管部門提交紙質或電子材料。\n - 受理:材料齊全、符合形式要求的,當場或5個工作日內予以受理。\n - 審查:對材料進行審核,必要時進行現場核查(通常不強制現場核查,但可能抽查)。\n - 備案:符合條件的,予以備案并發放《第一類醫療器械生產備案憑證》;不符合的,不予備案并說明理由。\n - 時限:一般為10個工作日,部分地區提速至1-3個工作日。\n\n5. 特別要求與后置管理\n - 生產備案憑證無有效期,但企業應于每年第一季度向所在地監管部門提交上一年度生產報告。\n - 生產條件變化、產品增加或減少等,應辦理變更或重新備案。\n - 不具備生產條件或生產不符合要求的,將被責令整改甚至取消備案。\n\n二、第一類醫療器械產品備案要求(產品備案)\n\n在沒有投產或銷售前,生產第一類醫療器械需要先辦理產品備案,并取得備案編號。產品備案與生產備案是兩套獨立事項,但通常聯動辦理。\n\n1. 產品備案部門\n - 境內第一類醫療器械產品備案向設區的市級市場監督管理部門辦理。\n - 進口第一類醫療器械產品備案向國家藥品監督管理局辦理。\n\n2. 產品備案材料\n - 第一類醫療器械備案表。\n - 營業執照及法定代表人身份證明。\n - 產品技術要求(需詳細列明性能指標、檢驗方法,鼓勵使用國家標準或行業標準)。但如果該產品有國家標準或行業標準,備案產品技術要求必須與之保持一致,且不得低于強制性標準。\n - 產品檢驗報告(自檢或委托有資質機構出具)。\n - 女性用戶需提供的臨床評價資料(通常免于臨床評價,但須提供相應說明)。\n - 產品說明書及最小銷售單元標簽樣稿。\n - 生產制造信息(生產工藝流程、主要原材料等)。\n - 符合性聲明(聲明產品不屬于需取得許可或備案的情形、不屬于醫療器械分類目錄中按第二、三類管理的情形)。\n\n3. 備案時效與變更\n - 產品備案無有效期,長期有效,但要求每年報告一次。\n - 原材料、生產工藝、產品標準等發生變化,影響安全有效性的,應辦理變更備案。\n - 備案信息不真實或提供虛假資料的,一經發現撤銷備案并公告。\n\n三、常見合規風險提示\n\n1. 目錄判定風險\n 務部將非醫療器械或按第二、三類管理的產品誤判為第一類產品備案,導致被處罰(常見情形:宣稱治療作用、超出目錄范圍)。具體可參考《第一類醫療器械產品目錄》及后續分類界定文件。\n\n2. “無證生產”風險\n 雖然第一類是備案制,但仍需取得生產備案憑證和產品備案編號方可進行生產與銷售,過程種不合規將移交稽查以無證生產經營進行查處。\n\n3. 藥監局、市場監管局加強事后監管\n 大批地區在推行“告知承諾”當場備案要求生產企業三個月內按規范成為真正的合規運營企業 QA、IQC 齊備,否則可能在首次核查時面臨整改甚至關停清理。\n\n提供注意的關鍵提示次:第一類屬于責任全出廠全部自擔的主體責任、在市場流通上,屬于產品的潛在法律重要性與處理同樣適用。(需特別注意:因為現在是備案授權模式下的操作,假如渠道采購客戶所在地藥監局不再僅核查一樁單獨類的首營同意銷售)如果您作為該產品的代理廠家讓通過者或代定所發生客訴時對發生的 人身意外 的質量擔責而你要承擔高賠付風險\n\n結束語上文就是全部的答案在于一類當前都是簡化:定得在有關部門的流程規范下去申請達到準確和詳細的證據說明路徑的下才能合理地給實體電子結果的最終附。《醫療器械監督管理條例》(2021 修訂版),和國家近期即將頻繁跟進方式仍在于這些法令。真正應在“數據填報之中弄風險”.\n于是:第一類備案時請依照規范照來做,同時預期日后藥品監督管理局的分線分局要履行規定的檢查頻度和法規培訓學習,自行估查找到結合全面的解讀后再去開展
第一類醫療器械生產備案與產品備案要求全解析
如若轉載,請注明出處:http://www.huoxr.com/product/42.html
更新時間:2026-10-13 01:31:55